化学药品新注册分类的CTD格式申报资料特点及重点解读
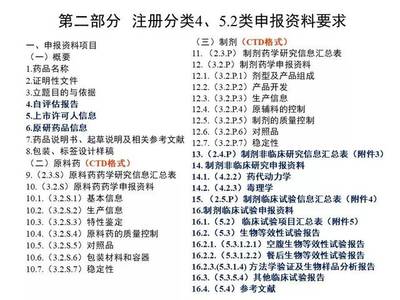
一、引言\n\n随着我国药品审评审批制度改革的深入推进,化学药品注册分类经历了重大调整,形成了以《化学药品注册分类及申报资料要求》(2020年第44号通告)为核心的新分类体系。与此通用技术文档(Common Technical Document,CTD)格式作为国际通行的药品注册申报资料组织方式,在我国药品注册申报中全面实施。本文旨在分析化学药品新注册分类下CTD格式申报资料的特点,并对申报中的重点内容进行解读,以期为药品研发和注册人员提供参考。\n\n## 二、化学药品新注册分类概述\n\n根据现行规定,化学药品注册分类分为5类:\n\n1. 境内外均未上市的创新药(1类);\n2. 境内外均未上市的改良型新药(2类);\n3. 境内申请人仿制境外上市但境内未上市原研药品的药品(3类);\n4. 境内申请人仿制境内已上市原研药品的药品(4类);\n5. 境外上市的药品申请在境内上市(5类)。\n\n新分类突出了“创新”与“仿制”的界限,强化了原研药品的地位,并对不同类别提出了差异化的申报资料要求。CTD格式作为申报资料的组织框架,需与分类要求紧密结合。\n\n## 三、CTD格式申报资料的特点\n\nCTD格式将申报资料分为五个模块:\n\n- 模块1:行政文件和药品信息(地区特异性);\n- 模块2:通用技术文档(包括质量、非临床、临床综述及非临床/临床摘要);\n- 模块3:质量(药学CMC);\n- 模块4:非临床研究报告;\n- 模块5:临床研究报告。\n\n在新注册分类下,CTD申报资料呈现以下特点:\n\n### (一)模块化与结构化\n\nCTD格式强制要求资料按模块组织,层次清晰,便于审评人员快速定位信息。模块2的与模块3、4、5的详细报告相互呼应,形成完整的证据链。\n\n### (二)分类差异化要求\n\n不同注册类别对模块4和模块5的要求差异显著。例如,1类创新药需提供完整的非临床和临床研究资料;3类仿制药通常可豁免部分非临床研究,但需提供生物等效性研究;4类仿制药则聚焦于药学等效和生物等效。模块3的要求则因类别不同而在工艺验证、杂质研究等方面有所侧重。\n\n### (三)强调风险控制与全生命周期管理\n\nCTD格式要求提供风险管理计划、上市后研究计划等,体现全生命周期管理理念。尤其对于创新药,需在模块1中提交风险管理计划,在模块2中安全性风险。\n\n### (四)电子提交与eCTD趋势\n\n随着eCTD(电子通用技术文档)的推进,申报资料需符合电子化结构要求,模块1的行政文件需按eCTD规范准备,对文件的格式、书签、超链接等提出更高要求。\n\n## 四、重点内容解读\n\n### (一)模块1:行政文件与药品信息\n\n该模块虽为地区特异性,但需重点关注:\n\n- 药品名称、剂型、规格的规范性;\n- 证明性文件(如营业执照、生产许可证、GMP证书等)的有效性;\n- 专利信息及声明:需准确 listing 专利并作出相应声明;\n- 风险管理计划:创新药必须提交,仿制药根据情况提交;\n- 上市后研究计划:根据审评意见确定。\n\n### (二)模块2:通用技术文档\n\n模块2是审评的关键摘要,需确保与模块3-5内容一致。重点包括:\n\n- 质量综述(QOS):需涵盖3.2.S和3.2.P的关键信息,尤其关注起始物料选择、工艺控制、杂质谱分析、质量标准制定依据等;\n- 非临床综述与摘要:对于创新药,需重点阐述药理毒理研究的充分性;对于仿制药,可引用文献或减少研究项目;\n- 临床综述与摘要:创新药需提供完整的临床开发计划及获益-风险评估;仿制药则聚焦于生物等效性。\n\n### (三)模块3:质量(CMC)\n\n模块3是申报资料的核心,需重点关注:\n\n1. 原料药(3.2.S)\n - 起始物料的选择依据及质量控制:需符合ICH Q11要求;\n - 生产工艺开发与验证:针对新分类,1类药需提供详细的工艺开发过程,仿制药则侧重于工艺重现性;\n - 结构确证:创新药需全面解析,仿制药可参考文献并结合实测;\n - 杂质研究:需进行杂质谱对比分析,特别是基因毒性杂质评估;\n - 质量标准制定:需结合药典要求及ICH Q6A,提供方法学验证资料。\n\n2. 制剂(3.2.P)\n - 剂型选择依据:创新药需详述,仿制药可简要说明;\n - 处方工艺开发:创新药需提供处方筛选过程,仿制药需与参比制剂进行对比;\n - 体外溶出/释放研究:仿制药需进行溶出曲线比较,创新药视情况提供;\n - 稳定性研究:需提供长期和加速数据,创新药需考虑上市后稳定性承诺。\n\n### (四)模块4:非临床研究报告\n\n- 1类创新药:需提供完整的药理学、毒理学研究,包括安全药理学、单次/重复给药毒性、遗传毒性、生殖毒性、致癌性等,参考ICH M3、S系列指导原则;\n- 2类改良型新药:根据改变的程度,可能需要部分或全部非临床研究;\n- 3类仿制药:通常可豁免非临床研究,但需提供文献资料支持;\n- 4类仿制药:一般无需提供非临床研究资料。\n\n### (五)模块5:临床研究报告\n\n- 1类创新药:需提供完整的临床药理学、有效性和安全性研究,包括剂量探索、确证性试验等;\n- 2类改良型新药:根据改变情况,可能需开展桥接试验;\n- 3类仿制药:需进行生物等效性研究,必要时开展临床终点研究;\n- 4类仿制药:需进行生物等效性研究;\n- 5类境外上市药品:需提供境外临床数据,并考虑种族差异,可能需桥接研究。\n\n## 五、申报资料准备中的常见问题与建议\n\n1. 模块间一致性不足:模块2与模块3-5内容出现矛盾,建议建立跨模块核对机制;\n2. 模块1文件不完整:如缺少风险管理计划、专利声明不规范,应仔细对照法规要求;\n3. 模块3工艺描述过于简略:创新药需详细描述工艺开发过程,仿制药需明确关键工艺参数控制;\n4. 杂质研究不充分:未进行基因毒性杂质评估或未与参比制剂对比,建议参考ICH M7、Q3A/B等指导原则;\n5. 生物等效性研究设计缺陷:如样本量不足、采血点设计不合理,应遵循相关指导原则。\n\n## 六、\n\n化学药品新注册分类下的CTD格式申报资料强调结构化、差异化和风险控制。申请人在准备资料时,应深刻理解新分类的内涵,严格按照CTD模块组织内容,注重各模块间的逻辑一致性,并关注eCTD的发展趋势。通过精心准备和持续改进,提高申报资料的质量和审评效率。
如若转载,请注明出处:http://www.rntzbe.com/product/30.html
更新时间:2026-10-26 04:06:58